Das Treacher-Collins-Syndrom, auch bekannt als mandibulofaziale Dysostose, ist eine seltene genetische Erkrankung, die durch Fehlbildungen bei der Entwicklung der Knochen und anderer Gewebe des Gesichts gekennzeichnet ist. Das Erscheinungsbild reicht von milden bis hin zu komplexeren Formen mit jeweils individuellen Behandlungsbedürfnissen. Dieser Artikel stellt die wichtigsten Merkmale, Ursachen, Diagnoseverfahren und Behandlungsoptionen vor.
Klinische Merkmale des Treacher-Collins-Syndroms
Die Ausprägung der Merkmale kann erheblich variieren und umfasst:
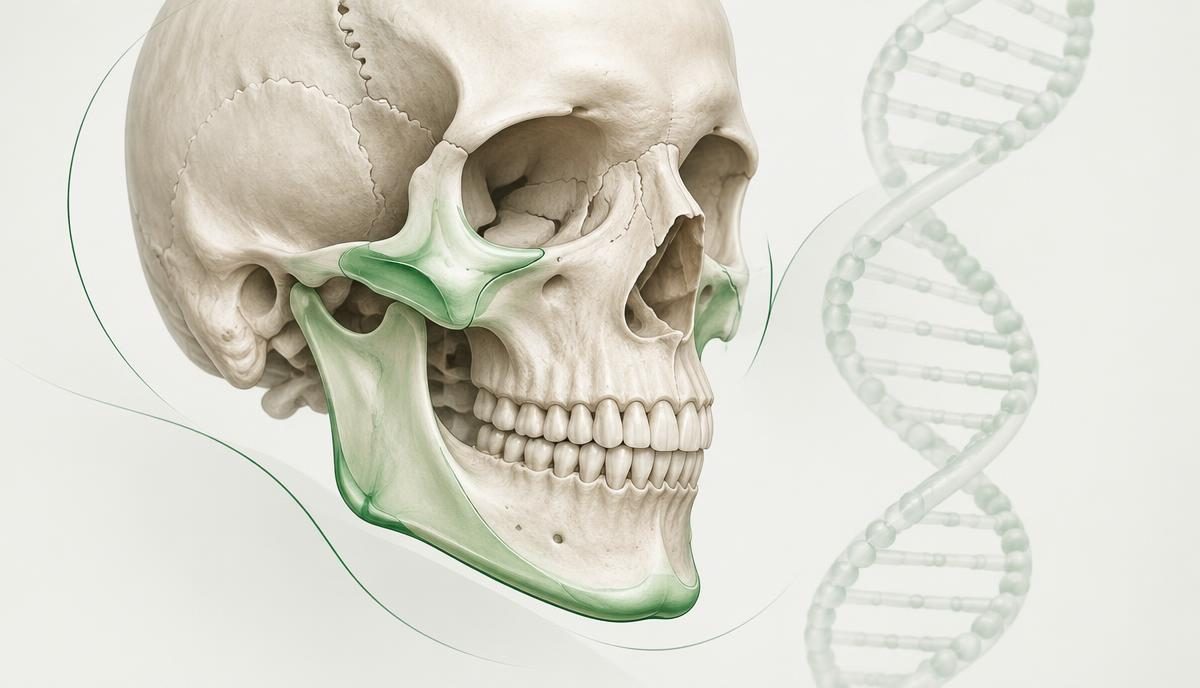
- Einen kleinen oder zurückweichenden Unterkiefer und Kinnbereich mit konvexem Gesichtsprofil und einer vergleichsweise prominenten Nase.
- Nach außen unten abfallende Lidachsen sowie Veränderungen der Unterlider, wie etwa Kolobome – kleine Defekte bzw. Einkerbungen in der Lidbildung.
- Hypoplasie bzw. Unterentwicklung der Jochbeine, welche die Wangenknochen bilden.
- Zahn- und Kieferfehlstellungen, ein hoher Gaumenbogen oder in einigen Fällen eine Gaumenspalte.
- Kleine oder unvollständig ausgebildete Ohrmuscheln sowie Hörminderung infolge von Anomalien des Gehörgangs oder der Gehörknöchelchen im Mittelohr.
In komplexeren Fällen können Atem- und Ernährungsschwierigkeiten auftreten, insbesondere im Säuglings- und Kindesalter. Die Intelligenz ist in der Regel unbeeinträchtigt. Das äußere Erscheinungsbild lässt keinerlei Rückschlüsse auf die geistigen Fähigkeiten der Person zu.
Genetik und Ätiologie
Das Syndrom kann mit pathogenen Varianten in den Genen TCOF1, POLR1B, POLR1C oder POLR1D assoziiert sein, die an der Ribosomenbiogenese und der embryonalen Gesichtsentwicklung beteiligt sind.
Der Erbgang ist meist autosomal-dominant und betrifft die Gene TCOF1, POLR1B oder POLR1D. Es gibt auch autosomal-rezessive Formen, die mit POLR1C und selten mit POLR1D assoziiert sind. Etwa 55 % bis 61 % der autosomal-dominanten Fälle entstehen durch eine Neumutation, auch De-novo-Variante genannt, die nicht von den Eltern vererbt wurde. „De novo“ beschreibt den Ursprung der Variante und keinen anderen Erbgang.
Eine genetische Beratung hilft dabei, das Wiederholungsrisiko in der Familie anhand der Untersuchungsergebnisse und des festgestellten Erbgangs einzuschätzen.
Diagnostik
Die Diagnose stützt sich auf die klinische Untersuchung und kann durch genetische Tests gesichert werden. Die Abklärung dient zudem der Differentialdiagnose und der Familienberatung. Die Befunde sollten von qualifizierten Fachärzten interpretiert werden: Eine Variante unklarer Signifikanz bestätigt oder widerlegt das Syndrom für sich allein genommen weder noch.
Behandlung des Treacher-Collins-Syndroms
Die Betreuung erfolgt multidisziplinär und individualisiert unter Berücksichtigung von Funktion, Entwicklung und Lebensqualität. Atembeschwerden erfordern vorrangige Aufmerksamkeit. Zu den Behandlungsansätzen gehören:
- Atmung und Ernährung: Untersuchung der Atemwege, des Schlafs, des Schluckakts und des Wachstums mit bedarfsgerechter Unterstützung.
- Kieferorthopädie und kraniofaziale Chirurgie: Verfahren wie die mandibuläre Distraktionsosteogenese und die Rekonstruktion des Jochbeins können in ausgewählten Fällen indiziert sein. Die Indikation und der Zeitpunkt hängen von der Anatomie, dem Alter und den funktionellen Anforderungen ab; sie sind nicht für jeden Patienten zwingend erforderlich.
- Augenärztliche Versorgung: Regelmäßige Kontrollen beim Augenarzt und bei Bedarf Lidrekonstruktionen zum Schutz der Augen und zur Verbesserung der Funktion. Die gewählte Technik richtet sich nach dem jeweiligen Befund.
- Hörrehabilitation: Hörgeräte, in ausgewählten Fällen einschließlich knochenverankerter Hörsysteme, sowie logopädische Begleitung.
- Psychosoziale Unterstützung: Begleitung der Betroffenen und ihrer Familien unter Berücksichtigung ihrer Prioritäten und zur Bewältigung von Stigmatisierungen im Zusammenhang mit Gesichtsasymmetrien oder -fehlbildungen.
Fazit
Das Treacher-Collins-Syndrom erfordert eine individuelle Betreuung während der gesamten Entwicklung. Die Zusammenarbeit von Spezialisten aus Humangenetik, kraniofazialer Chirurgie, Hals-Nasen-Ohren-Heilkunde, Augenheilkunde, Zahnmedizin, Logopädie und Psychologie trägt zu einer ganzheitlichen Versorgung bei. Entscheidungen sollten gemeinsam mit den Betroffenen und ihren Familien getroffen werden, ohne Versprechungen hinsichtlich der Ergebnisse.
Dieser Inhalt dient ausschließlich Informationszwecken und ersetzt keine individuelle ärztliche Begutachtung.
Um zu erfahren, wer die Begutachtung in der plastischen Chirurgie leitet, besuchen Sie das Team von Dr. Fernando Amato.
Referenzen
- GeneReviews: Treacher Collins Syndrome — Aktualisierung vom 20. Juni 2024.
- MedlinePlus Genetics: Treacher Collins syndrome.
- Children's Hospital of Philadelphia: Treacher Collins Syndrome.
Dr. Fernando Amato — CRM-SP 133826 · RQE 51573 und 51436.
Agendar consulta
Precisa de orientação personalizada?
Marque uma avaliação com o Dr. Fernando Amato e tire as suas dúvidas sobre cirurgia plástica.
Falar no WhatsApp